Wdrożenie EUDAMED ma granicę, której medtech nie powinien zacierać
Od maja obowiązkowe są cztery moduły. Moduł vigilance i nadzoru po wprowadzeniu do obrotu nadal powstaje. Status platformy to inna kwestia niż bieżące zadania producenta związane z monitorowaniem wyrobów.
- medtech
- EUDAMED
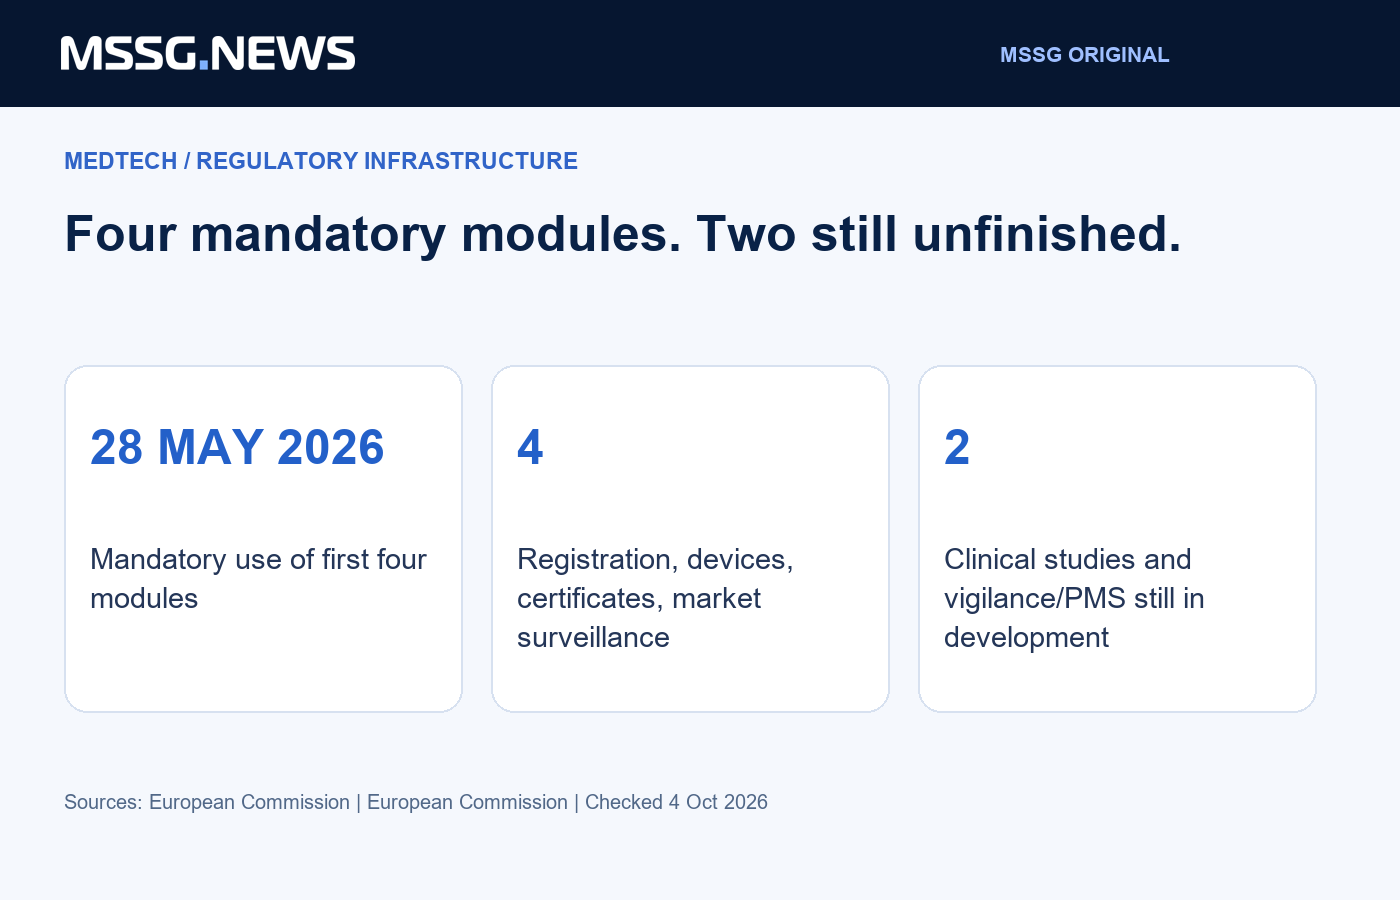
EUDAMED jest już obowiązkowym elementem części europejskich procesów dotyczących wyrobów medycznych, ale wdrożenie bazy nie zostało zakończone. Komisja Europejska wskazuje cztery moduły obowiązkowe od 28 maja 2026 r. Osobno wymienia nadal rozwijane moduły vigilance i nadzoru po wprowadzeniu do obrotu oraz badań klinicznych i badań działania.
Pierwsze cztery dotyczą rejestracji podmiotów, UDI i wyrobów, jednostek notyfikowanych i certyfikatów oraz nadzoru rynku. Ostatni służy właściwym organom i Komisji. Podobieństwo nazw nie oznacza, że jest to moduł procesu monitorowania wyrobu przez producenta.
Rozróżnienie jest szczególnie aktualne podczas konferencji PMS i Vigilance w Amsterdamie, 6-8 października. Spotkanie specjalistów nie zmienia prawnego statusu modułów. Stronę wdrożenia Komisji sprawdziliśmy 4 października.
Rejestracja nie zamyka cyklu życia
Producent musi łączyć informacje identyfikujące wyrób z doświadczeniami po jego udostępnieniu użytkownikom. Rejestracja porządkuje dane o produkcie, a monitorowanie pozwala oceniać późniejsze informacje o działaniu i bezpieczeństwie. Zastąpienie drugiego procesu pierwszym zostawiłoby lukę.
W ocenie MSSG.news działy regulacyjny, jakościowy i techniczny potrzebują spójnej identyfikacji wyrobu oraz wspólnej ścieżki eskalacji. Zmiana wymagań wobec bazy może ujawnić wcześniejsze problemy z odpowiedzialnością i jakością danych wewnątrz firmy.
Dwa różne rodzaje nadzoru
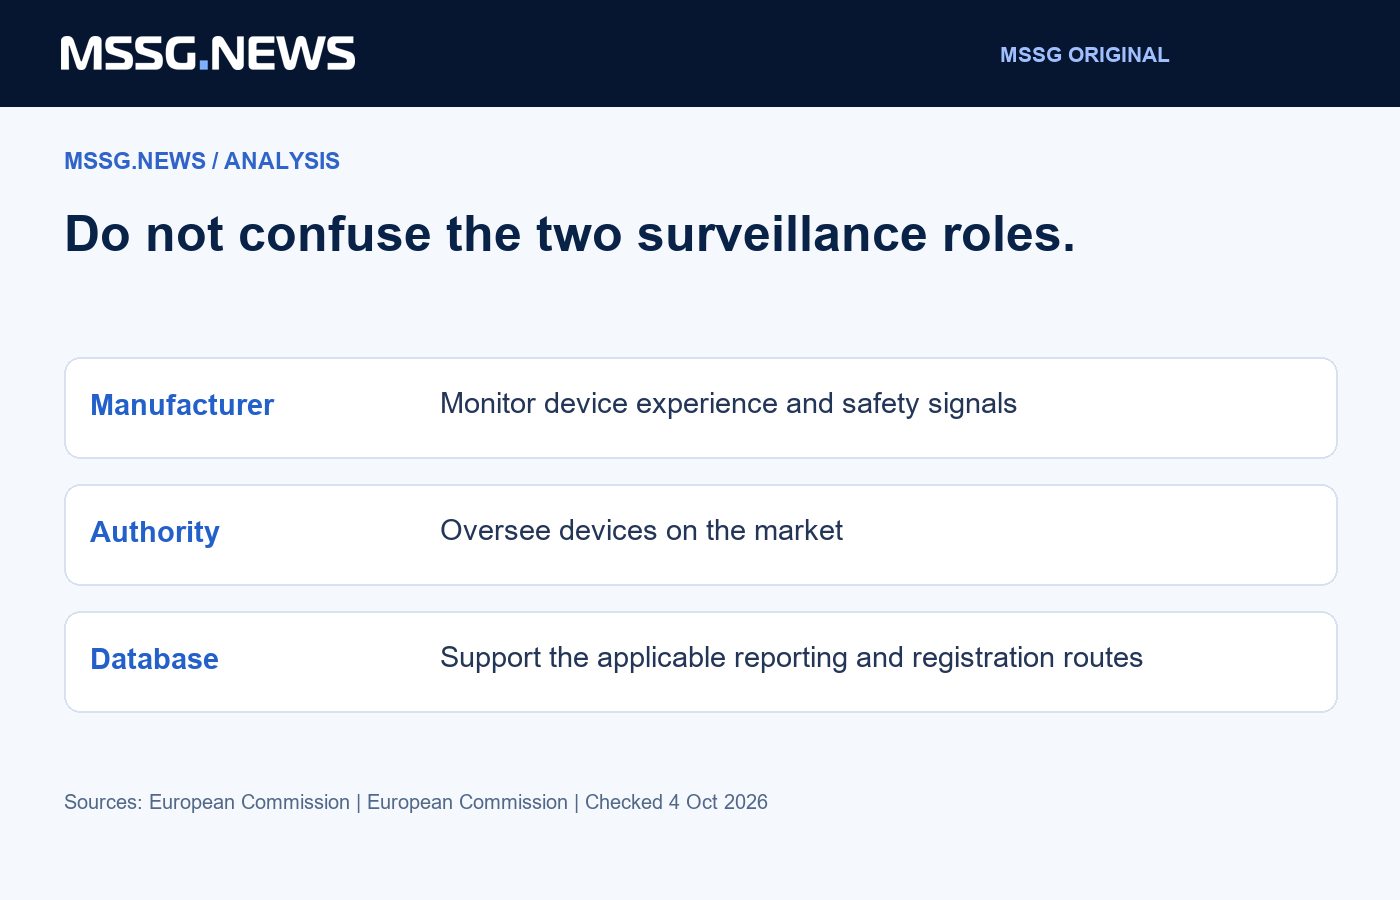
Nadzór rynku oznacza kontrolę wykonywaną przez właściwe organy. Nadzór po wprowadzeniu do obrotu dotyczy monitorowania wyrobu przez producenta. Vigilance obejmuje odpowiednie procesy dotyczące incydentów i działań korygujących. Różnice wskazują, kto zbiera dane, kto je ocenia i jaką drogą raportuje.
Komisja opublikowała w grudniu 2025 r. wytyczne MDCG 2025-10 dotyczące monitorowania wyrobów medycznych i diagnostyki in vitro. Wytyczne oraz wdrożenie bazy to różne warstwy systemu. Właściwą ocenę trzeba oprzeć na przepisach i dokumentach dla danej kategorii wyrobu oraz roli.
Proces, który warto prześledzić
Proponujemy przejść ścieżkę od zebrania informacji przez ocenę i decyzję po dalsze działania. Czy zgłoszenie łączy się z właściwym wyrobem i wersją? Kto odpowiada za ocenę? Czy można odzyskać uzasadnienie reakcji lub dalszej obserwacji? To pytania organizacyjne, nie nowa oficjalna lista wymagań.
Praktyczny wniosek: mapa wdrożenia poszczególnych modułów powinna istnieć obok procesu monitorowania. Etapowe uruchamianie EUDAMED wymaga tego rozdzielenia. Niedokończony moduł jest informacją o platformie, nie powodem do zawieszenia pracy nad oceną doświadczeń z wyrobem.
Źródła i kontekst
- European Commission: EUDAMED overview and mandatory modules from 28 May 2026 ↗
- European Commission: MDCG 2025-10 post-market surveillance guidance ↗
- Organiser: European Medical Device and Diagnostic PMS and Vigilance Conference, 6-8 October 2026 ↗
Wydawca: Mitchell Strategic Solutions Group. Zobacz zasady redakcyjne i politykę korekt. Więcej →